ექსონდის 51
Exondys 51
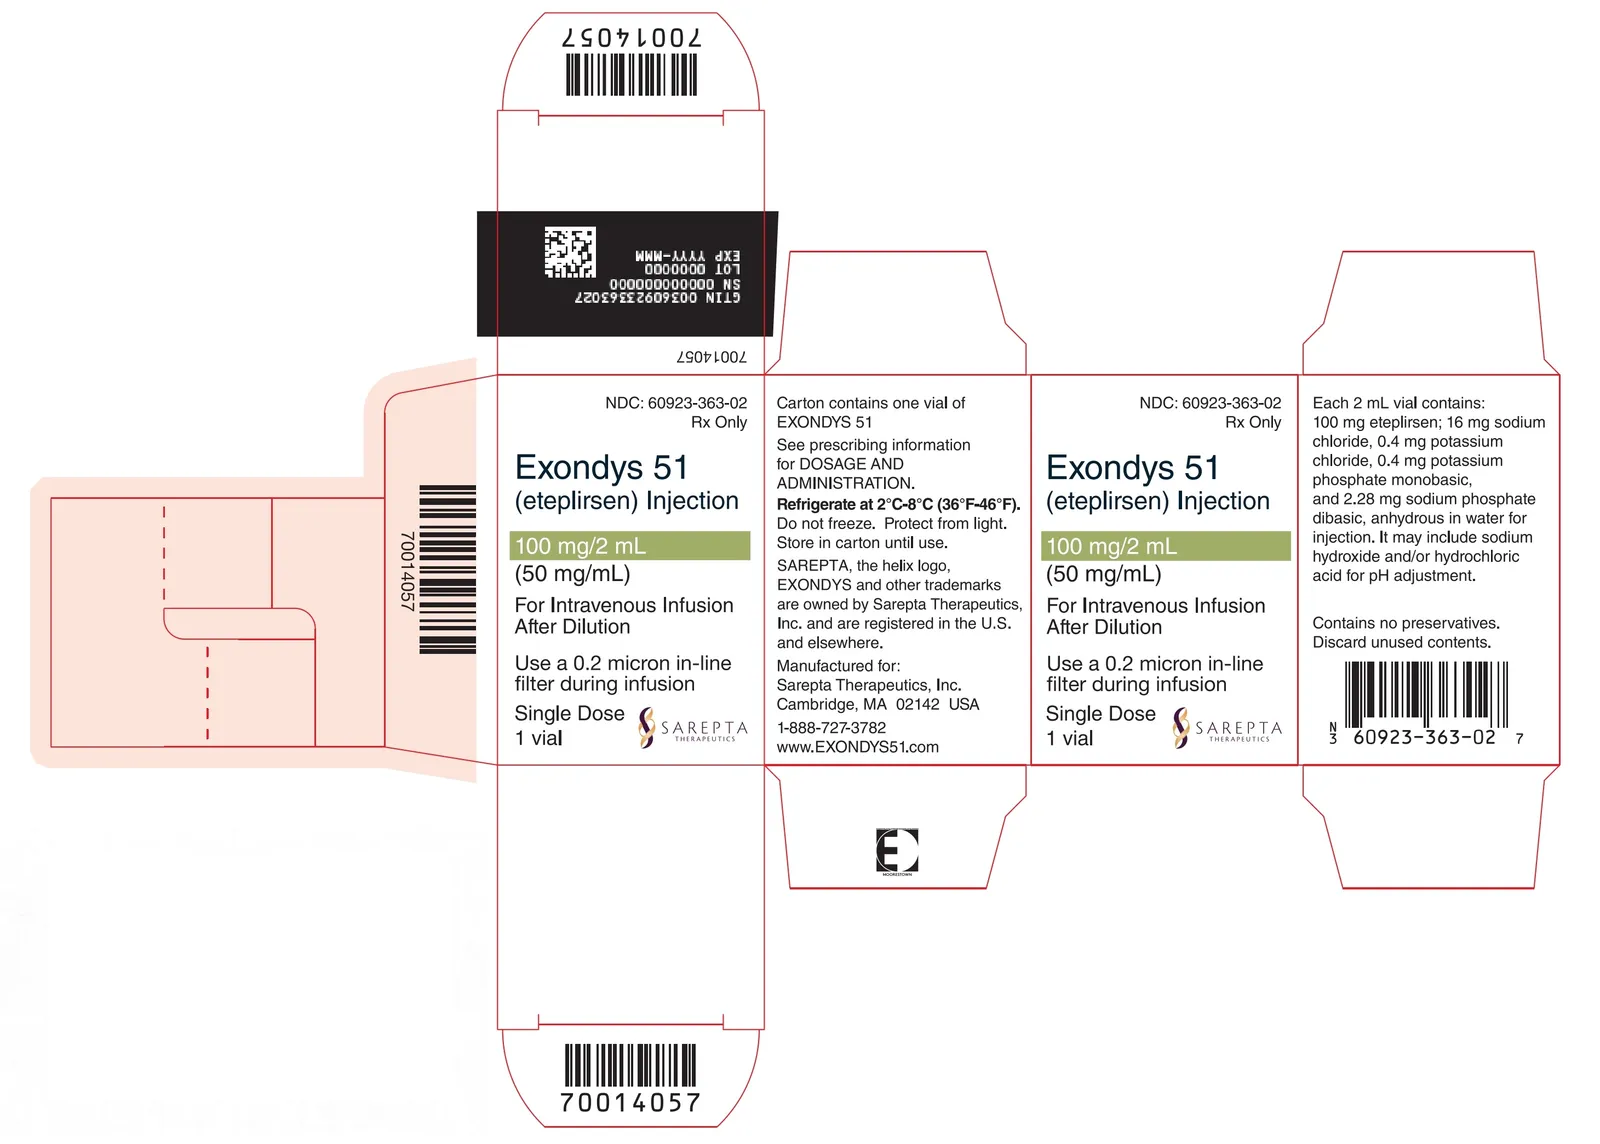
EXONDYS 51 გამოიყენება დიუშენის კუნთოვანი დისტროფიის (DMD) სამკურნალოდ პაციენტებში, რომლებსაც აქვთ DMD გენის დადასტურებული მუტაცია, რომელიც ექვემდებარება 51-ე ეგზონის გამოტოვებას. …
სრულად- მოქმედი ნივთიერება
- ეტეპლირსენი (eteplirsen)
- ფორმა და შეფუთვა
- 100მგ/2მლ (50მგ/მლ) 2მლ კონცენტრატი ი.ვ. საინფუზიო ხსნარის მოსამზადებლად ერთჯერადი დოზის ფლაკონი №1
- მწარმოებელი
- Catalent Indiana, LLC, აშშ
- გაცემის წესი
- II ჯგუფი, გაიცემა ფორმა №3 რეცეპტით
რეგისტრაციის დეტალები
- ფარმაკოთერაპიული ჯგუფი
- ძვალ-კუნთოვანი სისტემის დაავადებების სამკურნალო სხვა პრეპარატები
- ATC კოდი
- M09AX06
- რეგისტრაციის ნომერი
- რ-042403
- რეგისტრირებულია
- 19 ნოემბერი 2024, მოქმედებს 19 ნოემბერი 2029-მდე
- რეგისტრაციის მფლობელი
- ()
- განმცხადებელი
- შპს „ბიომედიკა ისთ“
- GMP
- -
ექსონდის 51 — ინსტრუქცია ქართულად
რისთვის გამოიყენება
EXONDYS 51 გამოიყენება დიუშენის კუნთოვანი დისტროფიის (DMD) სამკურნალოდ პაციენტებში, რომლებსაც აქვთ DMD გენის დადასტურებული მუტაცია, რომელიც ექვემდებარება 51-ე ეგზონის გამოტოვებას.
ეს ჩვენება დამტკიცდა დაჩქარებული დამტკიცების წესით ჩონჩხის კუნთებში დისტროფინის მომატების საფუძველზე, რაც დაფიქსირდა ზოგიერთ პაციენტში, რომლებიც მკურნალობდნენ EXONDYS 51-ით. [იხილეთ კლინიკური კვლევები (14)].
ამ ჩვენების შემდგომი დამტკიცება შეიძლება დამოკიდებული იყოს კლინიკური სარგებლის დასაბუთებაზე დამადასტურებელ კვლევებში.
მიღების წესი და დოზირება
ინფორმაცია დოზირების შესახებ
EXONDYS 51-ის რეკომენდებული დოზაა 30 მილიგრამი ყოველ კილოგრამზე, კვირაში ერთხელ ინტრავენური ინფუზიის სახით 35-60 წუთის განმავლობაში ჩაშენებული 0,2 მიკრონიანი ფილტრის მეშვეობით.
EXONDYS 51-ის დოზის გამოტოვების შემთხვევაში, მისი შეყვანა შესაძლებელია რაც შეიძლება მალე დაგეგმილი დროის შემდეგ.
მომზადების ინსტრუქცია
EXONDYS 51 მზა სამკურნალო ფორმა მოთავსებულია ერთჯერად ფლაკონებში. იგი წარმოადგენს კონცენტრირებულ ხსნარს კონსერვანტების გარეშე, რომელიც შეყვანამდე უნდა განზავდეს. გამოყენებამდე პარენტერული პრეპარატები ვიზუალურად უნდა შემოწმდეს ნაწილაკების არსებობასა და ფერის შეცვლაზე, თუ ხსნარი და კონტეინერი ამის საშუალებას იძლევა. გამოიყენეთ ასეპტიკური ტექნიკა.
ა. EXONDYS 51-ის შესაყვანი ჯამური დოზა გამოთვალეთ პაციენტის სხეულის მასის მიხედვით; რეკომენდებული დოზაა 30 მილიგრამი კილოგრამ სხეულის მასაზე. განსაზღვრეთ EXONDYS 51-ის საჭირო მოცულობა და ფლაკონების სწორი რაოდენობა სრული გამოთვლილი დოზის უზრუნველსაყოფად.
ბ. ფლაკონები გაათბეთ ოთახის ტემპერატურამდე. შეურიეთ თითოეული ფლაკონის შიგთავსი 2–3-ჯერ ფრთხილად შებრუნებით. არ შეანჯღრიოთ.
გ. ვიზუალურად შეამოწმეთ EXONDYS 51-ის თითოეული ფლაკონი. EXONDYS 51 არის გამჭვირვალე, უფერო ხსნარი, რომელსაც შეიძლება ჰქონდეს მცირე ოპალესცენცია და კვალის სახით შეიძლება შეიცავდეს მცირე ზომის თეთრ ან მოთეთრო ამორფულ ნაწილაკებს. არ გამოიყენოთ, თუ ფლაკონებში ხსნარი შემღვრეულია, გაუფერულებულია ან შეიცავს უცხო ნაწილაკებს, კვალის სახით წარმოდგენილი მცირე ზომის თეთრი ან მოთეთრო ამორფული ნაწილაკების გარდა.
დ. 21 კალიბრის ან უფრო მცირე ზომის ნემსის მქონე შპრიცის გამოყენებით ამოიღეთ EXONDYS 51-ის გამოთვლილი მოცულობა შესაბამისი რაოდენობის ფლაკონებიდან.
ე. EXONDYS 51 ამოღებული მოცულობა განაზავეთ 0.9% ნატრიუმის ქლორიდის საინიექციო ხსნარით, USP. მიღებული საერთო მოცულობა უნდა შეადგენდეს 100-150 მლ-ს. ვიზუალურად შეამოწმეთ განზავებული ხსნარი. არ გამოიყენოთ, თუ ხსნარი არის შემღვრეული, გაუფერულებული ან შეიცავს უცხო ნაწილაკებს, კვალის სახით წარმოდგენილი მცირე ზომის თეთრი ან მოთეთრო ამორფული ნაწილაკების გარდა.
ვ. შეიყვანეთ განზავებული ხსნარი ჩაშენებული 0.2 მიკრონიანი ფილტრის მეშვეობით.
გ. EXONDYS 51 არ შეიცავს კონსერვანტებს, იგი უნდა შეიყვანოთ დაუყოვნებლივ განზავების შემდეგ. განზავებული EXONDYS 51 საინფუზიო ხსნარის ინფუზია განზავებიდან 4 საათის განმავლობაში დაასრულეთ. თუ დაუყოვნებელი გამოყენება შეუძლებელია, განზავებული ხსნარის შენახვა შესაძლებელია 24 საათის განმავლობაში 2°C-დან 8°C-მდე (36°F-დან 46°F-მდე) ტემპერატურაზე. არ გაიყინოთ. გამოუყენებელი EXONDYS 51 უნდა უტილიზდეს.
გამოყენების ინსტრუქცია
EXONDYS 51-ის გამოყენებამდე ინფუზიის ადგილას შესაძლებელია ადგილობრივი საანესთეზიო კრემის გამოყენება.
EXONDYS 51 შეჰყავთ ინტრავენური ინფუზიის სახით. ინფუზიამდე და მის შემდეგ „ჩარეცხეთ“ საინფუზიო სისტემა 0.9% ნატრიუმის ქლორიდის საინიექციო ხსნარით, USP.
შეიყვანეთ EXONDYS 51-ის განზავებული ხსნარი 35-60 წუთის განმავლობაში ჩაშენებული 0.2 მიკრონიანი ფილტრის მეშვეობით. არ შეურიოთ სხვა სამკურნალო საშუალებები EXONDYS 51-ის ხსნარს, და არ შეიყვანოთ ერთდროულად იმავე ინტრავენურ ხაზში სხვა სამკურნალო საშუალებები.
ჰიპერმგრძნობელობის რეაქციის განვითარებისას შეანელეთ ინფუზიია ან შეწყვიტეთ EXONDYS 51-ით მკურნალობა [იხილეთ გაფრთხილებები და სიფრთხილის ზომები (5.1) და გვერდითი რეაქციები (6.1)].
უკუჩვენებები
არ არსებობს.
სიფრთხილის ზომები
__________________ ჩვენებები და გამოყენება _________________
EXONDYS 51 არის ანტისენსიური ოლიგონუკლეოტიდი, რომელიც გამოიყენება დიუშენის კუნთოვანი დისტროფიის (DMD) სამკურნალოდ პაციენტებში დადასტურებული DMD გენის მუტაციით, რომელიც ექვემდებარება 51-ე ეგზონის გამოტოვებას. ეს ჩვენება დამტკიცდა დაჩქარებული დამტკიცების წესით, ჩონჩხის კუნთებში დისტროფინის მომატების საფუძველზე, რომელიც აღინიშნებოდა ზოგიერთ პაციენტში EXONDYS 51-ით მკურნალობისას [იხ. კლინიკური კვლევები (14)]. ამ ჩვენების დამტკიცების გაგრძელება შეიძლება განპირობებული იყოს შესაბამის კვლევებში კლინიკური სარგებლის დადასტურებისას. (1)
_______________ დოზირება და მიღების წესი ______________
30 მილიგრამი ყოველ კილოგრამ სხეულის მასაზე კვირაში ერთხელ (2.1)
შეჰყავთ ინტრავენური ინფუზიის სახით 35-დან 60 წუთამდე 0.2 მიკრონიანი ჩაშენებული ფილტრის მეშვეობით (2.1, 2.3)
შეყვანამდე საჭიროა განზავება (2.2)
_____________ წამლის ფორმა და მოქმედების ძალა ______________
ინიექცია:
100 მგ/2 მლ (50 მგ/მლ) ერთჯერად ფლაკონში (3)
500 მგ/10 მლ (50 მგ/მლ) ერთჯერად ფლაკონში (3)
___________________ უკუჩვენებები ___________________
არ არის (4)
_______________ გაფრთხილებები და სიფრთხილის ზომები _______________
ჰიპერმგრძნობელობის რეაქციები: EXONDYS 51-ით მკურნალობისას განვითარდა ჰიპერმგრძნობელობის რეაქციები, მათ შორის ბრონქოსპაზმი, ტკივილი გულმკერდის არეში, ხველა, ტაქიკარდია და ჭინჭრის ციება. ჰიპერმგრძნობელობის რეაქციების განვითარების შემთხვევაში, უნდა დაინიშნოს შესაბამისი მკურნალობა და უნდა განიხილებოდეს ინფუზიის შენელება ან EXONDYS 51-ით თერაპიის შეწყვეტა (2.3, 5.1)
___________________ გვერდითი რეაქციები ___________________
ყველაზე გავრცელებული გვერდითი რეაქციები (სიხშირე ≥35% და მეტი ვიდრე პლაცებო) იყო წონასწორობის დარღვევა და ღებინება. (6.1)
შეტყობინება საეჭვო გვერდითი რეაქციების შესახებ შეგიძლიათ მიაწოდოთ Sarepta Therapeutics, Inc.-ს ნომერზე 1-888-SAREPTA (1-888-727-3782) ან FDA-ზე 1-800-FDA-1088 ან www.fda.gov/medwatch.
იხილეთ პუნქტი 17 ინფორმაცია პაციენტის კონსულტაციის შესახებ
ორსულობა და ძუძუთი კვება
რისკის შეჯამება
არ არსებობს მონაცემები ადამიანებში ან ცხოველებში ორსულობის დროს EXONDYS 51-ის გამოყენების შესაფასებლად. აშშ-ს ზოგად პოპულაციაში სერიოზული თანდაყოლილი დეფექტები ვითარდება 2-4% შემთხვევაში, ხოლო სპონტანური აბორტი ვითრდება კლინიკურად დადასტურებული ორსულობების 15-20% შემთხვევაში.
ლაქტაცია
რისკის შეჯამება
არ არსებობს მონაცემები ადამიანებში ან ცხოველებში იმისათვის, რომ შეფასდეს EXONDYS 51-ის ეფექტი დედის რძის პროდუცირებაზე, რძეში ეტეპლირსენის არსებობაზე ან რომ შეფასდეს EXONDYS 51-ის ზემოქმედება ძუძუთ კვებაზე მყოფ ჩვილებზე.
განვითარებასა და ჯანმრთელობაზე ძუძუთი კვების სარგებელი უნდა შეფასდეს დედისთვის EXONDYS 51-ის კლინიკურ საჭიროებასთან ერთად და ძუძუთ კვებაზე მყოფ ჩვილებზე EXONDYS 51-ის პოტენციურ არასასურველ ეფექტებთან ერთად ან დედის ძირითადი მდგომარეობიდან გამომდინარე.
გამოყენება პედიატრიაში
EXONDYS 51 გამოიყენება დიუშენის კუნთოვანი დისტროფიის (DMD) სამკურნალოდ პაციენტებში, რომლებსაც აქვთ DMD გენის დადასტურებული მუტაცია, რომელიც ექვემდებარება 51-ე ეგზონის გამოტოვებას, მათ შორის პედიატრიულ პაციენტებში [იხილეთ კლინიკური კვლევები (14)].
ახალგაზრდა მამრ ვირთაგვებში ეტეპლირსენის (0, 100, 300, ან 900 მგ/კგ) ინტრავენური შეყვანა კვირაში ერთხელ 10 კვირის განმავლობაში, დაწყებული მე-14 პოსტნატალური დღიდან, იწვევდა თირკმლის მილაკების ნეკროზს ყველაზე მაღალი ტესტირებული დოზის შეყვანისას და ძვლების დენსიტომეტრიის (მინერალური სიმკვრივე, მინერალების შემცველობა, ფართობი) პარამეტრების დაქვეითებას ყველა დოზის გამოყენებისას.
თირკმლის ტესტირების შედეგები ასოცირდებოდა პათოლოგიურ კლინიკურ ცვლილებებთან (შრატში შარდოვანას აზოტისა და კრეატინინის გაზრდა, შარდში კრეატინინის კლირენსის დაქვეითება). არ დაფიქსირებულა ზემოქმედება მამაკაცის რეპროდუქციულ სისტემაზე, ნეიროქცევით განვითარებაზე ან იმუნურ ფუნქციაზე. საერთო დოზა ეფექტის გარეშე დადგენილი არ არის. ეტეპლირსენის პლაზმური ექსპოზიცია (AUC) ტესტირებული უმცირესი დოზის (100 მგ/კგ) დროს ადამიანებში რეკომენდებული დოზის (30 მგ/კგ) ანალოგიური იყო.
გერიატრიული გამოყენება
დიუშენის კუნთოვანი დისტროფია (DMD) ძირითადად ბავშვებისა და მოზარდების დაავადებაა; ამიტომ, არ არსებობს EXONDYS 51-ის გერიატრიაში გამოყენების გამოცდილება.
თირკმლის უკმარისობის მქონე პაციენტები
ეტეპლირსენის თირკმლის კლირენსი მცირდება თირკმლის უკმარისობის მქონე მოზრდილებში DMD-ის გარეშე კრეატინინის კლირენსის განსაზღვრის საფუძველზე [იხ. კლინიკური ფარმაკოლოგია (12.3)]. თუმცა, DMD-ს მქონე პაციენტებში ჩონჩხის კუნთების შემცირებული მასის კრეატინინის მაჩვენებელზე ზემოქმედების გამო, DMD-ს მქონე პაციენტებში თირკმლის უკმარისობით დოზის სპეციფიკური კორექცია რეკომენდებული არ არის.
გვერდითი მოვლენები
კლინიკური კვლევების გამოცდილება
იმის გამო, რომ კლინიკური კვლევები ჩატარდა განსხვავებულ პირობებში, სამკურნალო საშუალების კლინიკურ კვლევებში დაფიქსირებული გვერდითი რეაქციების სიხშირე არ შეიძლება პირდაპირ იქნას შედარებული სხვა პრეპარატის კლინიკურ კვლევებში დაფიქსირებულ მონაცემებს, ასევე ისინი შეიძლება არ ასახავდეს პრაქტიკაში დაფიქსირებულ სიხშირეს.
EXONDYS 51 შესწავლილი იყო ორმაგ-ბრმა, პლაცებოთი კონტროლირებად კვლევაში 24 კვირის განმავლობაში (კვლევა 1), რასაც მოჰყვა ღია გაფართოებული კვლევა (კვლევა 2). პირველ კვლევაში (კვლევა 1) 12 პაციენტი რანდომიზებული იყო EXONDYS 51-ის (n=8) ან პლაცებოს (n=4) ყოველკვირეული ინტრავენური ინფუზიების მისაღებად 24 კვირის განმავლობაში. თორმეტივე პაციენტმა გააგრძელა მკურნალობა მე-2 კვლევაში და ღიად იღებდა EXONDYS 51-ს ყოველკვირეულად 208 კვირის განმავლობაში.
პირველ კვლევაში 4 პაციენტი იღებდა პლაცებოს, 4 პაციენტი იღებდა 30 მგ/კგ EXONDYS 51-ს, და 4 პაციენტი იღებდა 50 მგ/კგ EXONDYS 51 (რეკომენდებული დოზაზე 1.7-ჯერ მეტი). მე-2 კვლევაში 6 პაციენტი იღებდა 30 მგ/კგ/კვირაში EXONDYS 51-ს და 6 პაციენტი იღებდა 50 მგ/კგ/კვირაში EXONDYS 51-ს [იხილეთ კლინიკური კვლევები (14)].
გვერდითი რეაქციები, რომლებიც განვითარდა ორ ან მეტ პაციენტში, რომლებმაც მიიღეს EXONDYS 51, და რომლების სიხშირე უფრო მეტი იყო, ვიდრე პირველი კვლევის პლაცებოს ჯგუფში, წარმოდგენილია ცხრილში 1 (30 და 50 მგ/კგ ჯგუფები გაერთიანებულია). პაციენტთა მცირე რაოდენობის გამო, ისინი წარმოადგენენ სავარაუდო სიხშირეებს, რომლებიც შესაძლოა არ ასახავდეს პრაქტიკაში დაფიქსირებულ სიხშირეს. EXONDYS 51-ის დოზირების რეჟიმი 50 მგ/კგ კვირაში ერთხელ არ არის რეკომენდებული [იხ. დოზირება და გამოყენების წესი (2.1)].
ყველაზე გავრცელებული გვერდითი რეაქციები იყო წონასწორობის დარღვევა და ღებინება.
ცხრილი 1. გვერდითი რეაქციები DMD-ს მქონე პაციენტებში, რომლებიც მკურნალობდნენ 30 ან 50 მგ/კგ/კვირაში1 EXONDYS 51-ით, პლაცებოზე სულ მცირე 25%-ით მეტი სიხშირით (კვლევა 1)
გვერდითი რეაქციები
EXONDYS 51 (N=8)
%
პლაცებო (N=4)
%
წონასწორობის დარღვევა
38
0
ღებინება
38
0
კონტაქტური დერმატიტი
25
0
1 150 მგ/კგ/კვირაში = რეკომენდებულ დოზაზე 1,7-ჯერ მეტი
კლინიკურ კვლევებში დაფიქსირებული გვერდითი რეაქციები
შემდეგი გვერდითი რეაქციები გამოვლინდა კლინიკური კვლევების დროს, რომლებიც ჩატარდა პრეპარატის კლინიკური შემუშავების პროგრამის ფარგლებში და გაგრძელდა ავტორიზაციის შემდეგ.
ღია კლინიკური კვლევების დროს 163 პაციენტმა მიიღო EXONDYS 51-ის სულ მცირე ერთი ინტრავენური დოზა 0,5 მგ/კგ-დან (რეკომენდებულ დოზაზე 0,017-ჯერ მეტი) 50 მგ/კგ-მდე (რეკომენდებულ დოზაზე 1,7-ჯერ მეტი). ყველა პაციენტი მამრობითი სქესის იყო, და ყველა პაციენტს გენეტიკურად დადასტურებული ჰქონდა დუშენის კუნთოვანი დისტროფია. კვლევის დაწყებისთვის პაციენტების ასაკი 6 თვიდან 19 წლამდე იყო. პაციენტთა უმრავლესობა (85%) ევროპეოიდულ რასას მიეკუთვნებოდა.
ყველაზე ხშირი გვერდითი რეაქციები, რომლებიც დაფიქსირდა საკვლევი პოპულაციის 10%-ზე მეტ სუბიექტში, იყო თავის ტკივილი, ხველა, გამონაყარი და ღებინება.
პაციენტებში, რომლებიც მკურნალობდნენ EXONDYS 51-ით, განვითარდა ჰიპერმგრძნობელობის რეაქციები [იხ. გაფრთხილებები და სიფრთხილის ზომები (5.1)].
პოსტმარკეტინგული გამოცდილება
შემდეგი გვერდითი რეაქციები გამოვლინდა EXONDYS 51-ის პოსტმარკეტინგული გამოყენების დროს. იმის გამო, რომ ამ რეაქციების შეტყობინება ნებაყოფლობითია, და ეს შეტყობინებები მიღებულია გაურკვეველი ზომის პოპულაციისგან, ყოველთვის არ არის შესაძლებელი მათი სიხშირის სათანადო შეფასება ან პრეპარატის ზემოქმედებასთან მიზეზშედეგობრივი კავშირის დადგენა.
პოსტმარკეტინგული გვერდითი რეაქციები, რომლებიც განვითარდა ინფუზიის დროს, მოიცავს ბრონქოსპაზმს, ტუჩების ციანოზს და სისუსტეს. პაციენტებში EXONDYS 51-ის გამოყენებისას ასევე დაფიქსირდა შემდეგი გვერდითი რეაქციები: პირექსია, სიწითლე, შარდში ცილის არსებობა და დეჰიდრატაცია.
გამოყენება კონკრეტულ პოპულაციებში
ჭარბი დოზა
EXONDYS 51-ის ჭარბი დოზირების გამოცდილება არ არსებობს.
აღწერილობა
EXONDYS 51 (ეტეპლირსენი) საინიექციო არის სტერილური, წყალხსნარი, კონსერვანტების გარეშე; იგი წარმოადგენს კონცენტრირებულ ხსნარს, რომელიც უნდა განზავდეს ინტრავენური შეყვანის წინ. EXONDYS 51 არის გამჭვირვალე, უფერო ხსნარი, რომელსაც შეიძლება ჰქონდეს მცირე ოპალესცენცია და კვალის სახით შეიძლება შეიცავდეს მცირე ზომის თეთრ ან მოთეთრო ამორფულ ნაწილაკებს. EXONDYS 51 წარმოდგენილია ერთჯერადი დოზის ფლაკონებში, რომლებიც შეიცავს 100 მგ ან 500 მგ ეტეპლირსენს (50 მგ/მლ). პრეპარატი შემუშავებულია როგორც იზოტონური, ბუფერული ფოსფატის ფიზიოლოგიური ხსნარი, ოსმოლარობით 260-დან 320 მოსმ-მდე და pH 7.5. EXONDYS 51-ის ყოველი მილილიტრი შეიცავს 50 მგ ეტეპლირსენს; 0,2 მგ კალიუმის ქლორიდს, 0,2 მგ ერთფუძიან კალიუმის ფოსფატს, 8 მგ ნატრიუმის ქლორიდს და 1,14 მგ ორფუძიან ნატრიუმის ფოსფატს, უწყლოს, საინიექციო წყალს. პროდუქტი შეიძლება შეიცავდეს მარილმჟავას ან ნატრიუმის ჰიდროქსიდს pH-ის დასარეგულირებლად.
ეტეპლირსენი არის ფოსფოროდიამიდატური მორფოლინოოლიგომერების (PMO) ქვეკლასის ანტისენსიური ოლიგონუკლეოტიდი. ფოსფოროდიამიდატური მორფოლინოოლიგომერები არიან სინთეზური მოლეკულები, რომლებშიც ბუნებრივ დნმ-სა და რნმ-ში ნაპოვნი ხუთწევრიანი რიბოფურანოზილის რგოლები ჩანაცვლებულია ექვსწევრიანი მორფოლინის რგოლით. ყოველი მორფოლინის რგოლი დაკავშირებულია დაუმუხტავი ფოსფოროდიამიდატური ნაწილის მეშვეობით და არა უარყოფითად დამუხტული ფოსფატური კავშირით, რომელიც არსებობს ბუნებრივ დნმ-სა და რნმ-ში. მორფოლინოფოსფოროდიამიდატის თითოეული სუბერთეული შეიცავს დნმ-ში არსებულ ერთ-ერთ ჰეტეროციკლურ ფუძეს (ადენინი, ციტოზინი, გუანინი ან თიმინი). ეტეპლირსენი შეიცავს 30 ერთმანეთთან დაკავშირებულ სუბერთეულს. ეტეპლირსენის მოლეკულური ფორმულა არის C364H569N177O122P30, მოლეკულური მასა არის 10305,7 დალტონი.
ეტეპლირსენის სტრუქტურა და საბაზისო თანმიმდევრობაა:
კლინიკური ფარმაკოლოგია
მოქმედების მექანიზმი
ეტეპლირსენი განკუთვნილია დისტროფინის პრე-მრნმ-ის 51-ე ეგზონთან შესაკავშირებლად, რაც იწვევს ამ ეგზონის გამორიცხვას მრნმ-ის დამუშავებისას პაციენტებში გენეტიკური მუტაციებით, რომლებიც ექვემდებარება 51-ე ეგზონის გამოტოვებას. ეგზონის გამოტოვება ხელს უწყობს შინაგანად შეკვეცილი დისტროფინის ცილის წარმოებას, რაც შეფასდა მე-2 და მე-3 კვლევებში [იხილეთ კლინიკური კვლევები (14)].
ფარმაკოლოგიური თვისებები
ყველა პაციენტში, რომლებიც მკურნალობა EXONDYS 51-ით (n=36), უკუტრანსკრიფციის პოლიმერაზული ჯაჭვური რეაქციის მეთოდით აღინიშნებოდა მატრიცული რიბონუკლეინის მჟავას (mRNA) პროდუქცია დისტროფინის შეკვეცილი ცილისთვის.
მე-2 კვლევაში ცილა დისტროფინის საშუალო დონე კუნთოვან ქსოვილში EXONDYS 51-ით მკურნალობის 180 კვირის შემდეგ შეადგენდა ნორმალური დისტროფინის 0,93% (ანუ ჯანმრთელი სუბიექტების დისტროფინის დონის 0,93%).
პირველ კვლევაში EXONDYS 51-ით მკურნალობამდე დისტროფინის ცილის დონის შესახებ არასაკმარისი ინფორმაციის გამო, შეუძლებელი იყო დისტროფინის წარმოების შეფასება EXONDYS 51-ის საპასუხოდ.
მე-3 კვლევაში ცილა დისტროფინის საშუალო დონე მკურნალობამდე შეადგენდა ნორმალური დონის 0.16%, ხოლო EXONDYS 51-ით მკურნალობის 48 კვირის შემდეგ ეს მაჩვენებელი შეადგენდა ნორმალური დონის 0.44% [იხ. კლინიკური კვლევები (14)].
შეკვეცილი დისტროფინის მედიანური ზრდა მე-3 კვლევაში 0.1%-ს შეადგენდა [იხ კლინიკური კვლევები (14)].
ვესტერნ ბლოტით შეფასებულ დისტროფინის დონეებზე შეიძლება მნიშვნელოვანი გავლენა იქონიოს ნიმუშების დამუშავების, ანალიტიკური ტექნიკის, საცნობარო მასალებისა და რაოდენობრივი მეთოდოლოგიების განსხვავებებმა. ამიტომ, დისტროფინის შედეგების შედარება სხვადასხვა ანალიზის პროტოკოლებიდან მოითხოვს სტანდარტიზებულ რეფერენტულ მასალას და დამატებით დამაკავშირებელ კვლევებს.
ფარმაკოკინეტიკა
DMD-ის მქონე მამრობითი სქესის პაციენტებში EXONDYS 51-ის ერთჯერადი ან მრავალჯერადი ინტრავენური ინფუზიის შემდეგ პლაზმაში ეტეპლირსენის კონცენტრაცია-დროს პროფილები ზოგადად მსგავსი იყო და მრავალფაზიან შემცირებას აჩვენებდნენ.
პრეპარატის უმეტესი ნაწილი გამოიყოფა 24 საათის განმავლობაში. დოზის მიახლოებითი პროპორციულობა და ფარმაკოკინეტიკური თვისებების ხაზოვნობა დაფიქსირდა მრავალჯერადი დოზის კვლევების შემდეგ (0,5 მგ/კგ/კვირაში [რეკომენდებულ დოზაზე 0,017-ჯერ მეტი] 50 მგ/კგ-მდე/კვირაში [რეკომენდებულ დოზაზე 1,7-ჯერ მეტი]). დოზების ამ დიაპაზონში ყოველკვირეული დოზირების შემდეგ პრეპარატის მნიშვნელოვანი კუმულაცია არ აღინიშნებოდა. ეტეპლირსენის Cmax და AUC ცვალებადობა სუბიექტებს შორის 20%-დან 55%-მდე მერყეობს.
EXONDYS 51-ის ერთჯერადი ან მრავალჯერადი ინტრავენური ინფუზიის შემდეგ, პლაზმაში ეტეპლირსენის პიკური კონცენტრაცია (Cmax) დაფიქსირდა ინფუზიის ბოლოს (ანუ 1,1-დან 1,2 საათამდე დოზის დიაპაზონში 0,5 მგ/კგ-დან/კვირაში 50 მგ/კგ-მდე/კვირაში).
დისტრიბუცია
in vitro კვლევებმა აჩვენა, რომ ადამიანებში ეტეპლირსენის პლაზმის ცილებთან კავშირი 6-17%-ს შეადგენს. EXONDYS 51-ის 30 მგ/კგ დოზით ყოველკვირეული ინტრავენური ინფუზიის შემდეგ ეტეპლირსენის განაწილების საშუალო მოცულობა (Vss) 600 მლ/კგ-ს შეადგენდა.
ინფუზიის დასრულებიდან 24 საათის შემდეგ ეტეპლირსენის საშუალო კონცენტრაცია (Cmax) 0.07%-ს შეადგენდა. კვირაში ერთხელ დოზირებისას ეტეპლირსენის აკუმულაცია არ დაფიქსირებულა.
ელიმინაცია
12 კვირიანი თერაპიის შემდეგ ეტეპლირსენის 30 მგ/კგ/კვირაში დოზით გამოყენებისას საერთო კლირენსი 339 მლ/სთ/კგ-ს შეადგენდა.
მეტაბოლიზმი
ეტეპლირსენი არ მეტაბოლიზდება ღვიძლის მიკროსომული ფერმენტებით არცერთ გამოკვლეულ სახეობაში, მათ შორის ადამიანებში.
ექსკრეცია
ეტეპლირსენის თირკმლის კლირენსი შეადგენს შეყვანილი დოზის დაახლოებით ორ მესამედს ინტრავენური შეყვანიდან 24 საათის განმავლობაში. ეტეპლირსენის ნახევარგამოყოფის პერიოდი (t1/2) 3-4 საათს შეადგენდა.
სპეციფიკური პოპულაციები
ასაკი:
ეტეპლირსენის ფარმაკოკინეტიკა შეფასებული იყო DMD-ს მქონე მამრობითი სქესის ბავშვებში. არ არსებობს მონაცემები EXONDYS 51-ის გამოყენების შესახებ 65 წელზე მეტი ასაკის პაციენტებში.
სქესი:
განსხვავება სქესის მიხედვით არ შეფასებულა. EXONDYS 51 არ არის შესწავლილი მდედრობითი სქესის პაციენტებში.
რასა:
რასის პოტენციური გავლენა უცნობია, რადგან კვლევებში მონაწილე პაციენტების 89% ევროპეოიდულ რასას მიეკუთვნებოდა.
თირკმლის უკმარისობის მქონე პაციენტები:
თირკმლის უკმარისობის გავლენა ეტეპლირსენის ფარმაკოკინეტიკაზე შეფასდა თირკმლის მსუბუქი (n=8, კრეატინინის კლირენსი ≥60 მლ/წთ და <90 მლ/წთ) ან ზომიერი (n=8, კრეატინინი კლირენსი ≥30 მლ/წთ და <60 მლ/წთ) უკმარისობის მქონე 51-75 წლის პაციენტებში DMD-ს გარეშე და შერჩეულ ჯანმრთელ პაციენტებში (n=9, კრეატინინის კლირენსი >90 მლ/წთ). სუბიექტებში გამოიყენებოდა 30 მგ/კგ ეტეპლირსენი ერთჯერადი ინტრავენური დოზის სახით.
თირკმლის მსუბუქი და ზომიერი უკმარისობის მქონე სუბიექტებში აღინიშნებოდა ეტეპლირსენის უფრო მაღალი ექსპოზიცია თირკმლის ნორმალური ფუნქციის მქონე სუბიექტებთან შედარებით. თირკმლის მსუბუქი და ზომიერი უკმარისობის მქონე სუბიექტებში ექსპოზიცია (AUC) შესაბამისად დაახლოებით 1.4-ჯერ და 2.4-ჯერ იზრდებოდა. თირკმლის მძიმე უკმარისობის ან თირკმლის უკმარისობის ტერმინალური სტადიის ზეგავლენა ეტეპლირსენის ფარმაკოკინეტიკასა და უსაფრთხოებაზე არ შესწავლილა.
კრეატინინის კლირენსის გამოთვლილი მნიშვნელობები, რომლებიც მიღებულია კოკროფტ-გოლტის განტოლებით და თირკმლის მსუბუქი, ზომიერი და მძიმე უკმარისობისთვის დამახასიათებელის ზღვრული მაჩვენებლები ჯანმრთელ პაციენტებიდან ვერ იქნება გადატანილი DMD-ის მქონე პაციენტებზე. აქედან გამომდინარე, თირკმლის უკმარისობის მქონე პაციენტებში არ არის საჭირო დოზის კორექცია.
ღვიძლის უკმარისობის მქონე პაციენტები:
EXONDYS 51 არ არის შესწავლილი ღვიძლის უკმარისობის მქონე პაციენტებში.
სამკურნალო საშუალებების ურთიერთქმედების კვლევები
in vitro მონაცემებმა აჩვენა, რომ ეტეპლირსენი მნიშვნელოვნად არ აინჰიბირებს CYP1A2-ს, CYP2B6-ს, CYP2C8-ს, CYP2C9-ს, CYP2C19-ს, CYP2D6-ს ან CYP3A4/5-ს. ეტეპლირსენი არ იწვევდა CYP2B6-ს ან CYP3A4-ს ინდიქციას, ხოლო CYP1A2-ის ინდუქცია არსებითად ნაკლები იყო, ვიდრე პროტოტიპური ინდუქტორით - ომეპრაზოლით. ეტეპლირსენი არ წარმოადგენს სუბსტრატს, და მას არ აქვს რაიმე მნიშვნელოვანი მაინჰიბირებელი პოტენციალი ადამიანის რომელიმე შესწავლილ საკვანძო გადამტანის მიმართ (OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, P-gp, BCRP, MRP2 და BSEP). პლაზმის ცილებთან შეკავშირების, CYP-თან ან სამკურნალო საშუალებების გადამტანებთან ურთიერთქმედების და მიკროსომული მეტაბოლიზმის შესახებ in vitro მონაცემებზე დაყრდნობით, მოსალოდნელია, რომ ადამიანში ეტეპლირსენს აქვს სხვა სამკურნალო საშუალებებთან ურთიერთქმედების დაბალი პოტენციალი.
არაკლინიკური ტოქსიკოლოგია
კანცეროგენობა, მუტაგენობა, ფერტილობის დარღვევა
კანცეროგენობა
ეტეპლირსენის შეყვანა მამრ ტრანსგენურ თაგვებში (Tg.rasH2) (0, 200, 500, ან 960 მგ/კგ) კვირაში ერთხელ 26 კვირის განმავლობაში (ინტრავენური [IV] ინიექცია 15 კვირის განმავლობაში, შემდეგ ინიექცია კანქვეშ 11 კვირის განმავლობაში) და მამრ ვირთაგვებში (0, 60, 180 ან 600 მგ/კგ IV) კვირაში ერთხელ 96 კვირის განმავლობაში არ ზრდიდა ნეოპლაზმების რაოდენობას.
მუტაგენობა
ეტეპლირსენი ნეგატიური აღმოჩნდა in vitro (ბაქტერიული უკუმუტაცია და ქრომოსომული აბერაცია CHO უჯრედებში) და in vivo (თაგვის ძვლის ტვინის მიკრონუკლეუსები) კვლევებში.
ფერტილობის დარღვევები
ცხოველებში ეტეპლირსენით ფერტილობის კვლევები არ ჩატარებულა. მამრ მაიმუნებში კვირაში ერთხელ 39 კვირის განმავლობაში ეტეპლირსენის (0, 5, 40, ან 320 მგ/კგ) ინტრავენურად შეყვანის შემდეგ ზემოქმედება მამრობითი სქესის რეპროდუქციულ სისტემაზე არ დაფიქსირებულა. მაიმუნებში ეტეპლირსენის პლაზმური ექსპოზიცია (AUC) ყველაზე მაღალი ტესტირებული დოზით გამოყენებისას 20-ჯერ მეტი იყო, ვიდრე ადამიანებში რეკომენდებული დოზის შემთხვევაში (30 მგ/კგ).
კლინიკური კვლევები
EXONDYS 51 შეფასდა სამ კლინიკურ კვლევაში პაციენტებში დადასტურებული DMD გენის მუტაციით, რომელიც მგრძნობიარეა ეგზონ 51-ის გამოტოვების მიმართ.
პირველ კვლევაში პაციენტები რანდომიზებულნი იყვნენ EXONDYS 51-ის (30 მგ/კგ, n=4); EXONDYS 51 (50 მგ/კგ, n=4) ან პლაცებოს (n=4) ყოველკვირეული ინფუზიების მისაღებად 24 კვირის განმავლობაში. პირველად საბოლოო წერტილს წარმოადგენდა დისტროფინის წარმოება; ასევე შეფასდა კლინიკური შედეგის მაჩვენებელი, 6 წუთის განმავლობაში ფეხით სიარულის ტესტი (6MWT). 6MWT განსაზღვრავს მანძილს, რომლის გავლაც შეუძლია პაციენტს მყარ ზედაპირზე 6 წუთის განმავლობაში. პაციენტების საშუალო ასაკი იყო 9.4 წელი, საწყის ეტაპზე ექვსწუთიანი ფეხით სიარულის მანძილი (6MWD) შეადგენდა 363 მეტრს. ეს პაციენტები იღებდნენ კორტიკოსტეროიდების სტაბილურ დოზას სულ მცირე 6 თვის განმავლობაში. მნიშვნელოვანი განსხვავებები 6MWD-ის მაჩვენებლებში პაციენტებს შორის, რომლებიც მკურნალობდნენ EXONDYS 51-ით, და რომლებიც იღებდნენ პლაცებოს არ ფიქსირდებოდა.
თორმეტივე პაციენტმა, რომლებიც მონაწილეობდა პირველ კვლევაში, განაგრძეს მკურნალობა მე-2 ღია კვლევაში კვირაში ერთხელ EXONDYS 51-ის გამოყენებით 4 წლის განმავლობაში. პლაცებოს გამოყენებაზე რანდომიზებული 4 პაციენტი ხელახალი რანდომიზებით 1:1 გადავიდა EXONDYS 51-ის გამოყენებაზე დოზით 30 ან 50 მგ/კგ/კვირაში, შესაბამისად თითოეულ დოზაზე მიმაგრებული იყო 6 პაციენტი. პაციენტები, რომლებიც მონაწილეობდნენ მე-2 კვლევაში, შეადარეს გარე საკონტროლო ჯგუფს. პირველადი კლინიკური ეფექტიანობის განმსაზღვრელი იყო 6MWT ტესტი. მე-2 კვლევაში მონაწილე 11 პაციენტს EXONDYS 51-ით მკურნალობის 180 კვირის შემდეგ ჩაუტარდა კუნთების ბიოფსია, რომელიც შეფასდა ცილა დისტროფინის დონეებზე Sarepta Western blot-ის გამოყენებით. მე-2 კვლევამ ვერ უზრუნველყო EXONDYS 51-ის კლინიკური სარგებელის მტკიცებულება გარე საკონტროლო ჯგუფთან შედარებით. ცილა დისტროფინის საშუალო დონე EXONDYS 51-ით მკურნალობის 180 კვირის შემდეგ შეადგენდა ჯანმრთელი სუბიექტების დისტროფინის დონის 0.93%-ს. პირველ კვლევაში EXONDYS 51-ით მკურნალობამდე დისტროფინის ცილის დონის შესახებ არასაკმარისი ინფორმაციის გამო, შეუძლებელი იყო დისტროფინის წარმოების შეფასება EXONDYS 51-ის საპასუხოდ.
მე-3 ღია კვლევაში 13 პაციენტი მკურნალობდა EXONDYS 51-ით (30 მგ/კგ) კვირაში ერთხელ 48 კვირის განმავლობაში, მათ ჩაუტარდათ კუნთების ბიოფსია საწყის ეტაპზე და მკურნალობის 48 კვირის შემდეგ. პაციენტების საშუალო ასაკი იყო 8.9 წელი და ისინი იღებდნენ კორტიკოსტეროიდების სტაბილურ დოზას სულ მცირე 6 თვის განმავლობაში. დისტროფინის დონე კუნთოვან ქსოვილში შეფასდა Western blotting-ის მეთოდის გამოყენებით.
გაზომვადი შედეგების მქონე 12 პაციენტში, მკურნალობის დაწყებამდე დისტროფინის დონე იყო ჯანმრთელი სუბიექტის დისტროფინის დონის 0.16% ± 0.12% (საშუალო ± სტანდარტული გადახრა) და 0.44% ± 0.43% EXONDYS 51-ით მკურნალობის 48 კვირის შემდეგ (p <0.05).
მედიანური ნამატი 48 კვირის შემდეგ იყო 0.1%.
მე-3 კვლევის პაციენტებში დისტროფინის ინდივიდუალური დონეები ნაჩვენებია ცხრილში 2.
ცხრილი 2. Sarepta Western Blot-ით მიღებული შედეგები: EXONDYS 51-ით მკურნალობა (48 კვირა) მკურნალობამდე საწყის დონესთან შედარებით (ნორმალური დისტროფინის %) (კვლევა 301)
პაციენტის ნომერი
საწყისი დონე
ნორმალური დისტროფინის %
48 კვირა
ნორმალური დისტროფინის %
ცვლილება საწყისი დონიდან
ნორმალური
დისტროფინის %
1
- 13
- 26
- 13
2
- 35
- 36
- 01
3
- 06
- 37
- 31
4
- 04
- 10
- 06
5
- 17
- 02
- 85
6
- 37
- 30
- 0.07
7
- 17
- 42
- 25
8
- 24
- 57
- 33
9
- 11
- 12
- 01
10
- 05
- 47
- 43
11
- 02
- 09
- 07
12
- 18
- 21
- 03
საშუალო მაჩვენებელი
- 16
- 44
- 28; p = 0.008
მიწოდების ფორმა/შენახვა და უტილიზაცია
მიწოდების ფორმა
EXONDYS 51 საინიექციო ხსნარი წარმოდგენილია ერთჯერადი ფლაკონების სახით. ხსნარი არის გამჭვირვალე და უფერო, რომელსაც შეიძლება ჰქონდეს მცირე ოპალესცენცია, იგი კვალის სახით შეიძლება შეიცავდეს მცირე ზომის თეთრ ან მოთეთრო ამორფულ ნაწილაკებს.
ერთჯერადი ფლაკონები, რომლებიც შეიცავს
100 მგ/2 მლ (50 მგ/მლ) ეტეპლირსენს
NDC 60923-363-02
ერთჯერადი ფლაკონები, რომლებიც შეიცავს
500 მგ/10 მლ (50 მგ/მლ) ეტეპლირსენს
NDC 60923-284-10
შენახვა და უტილიზაცია
შეინახეთ EXONDYS 51 2°C-დან 8°C-მდე (36°F-დან 46°F-მდე) ტემპერატურაზე. არ გაიყინოთ. დაიცავით სინათლისგან, გამოყენებამდე შეინახეთ EXONDYS 51 ორიგინალ მუყაოს კოლოფში.
პაციენტის საკონსულტაციო ინფორმაცია
ჰიპერმგრძნობელობის რეაქციები
აცნობეთ პაციენტებს ან/და მომვლელებს, რომ EXONDYS 51-ის გამოყენებისას პაციენტს შეიძლება განუვითარდეს ჰიპერმგრძნობელობის სიმპტომები, მათ შორის ბრონქოსპაზმი, ტკივილი გულმკერდის არეში, ხველა, ტაქიკარდია და ჭინჭრის ციება. საჭიროა მათი ინფორმირება სასწრაფოდ მიმართონ სამედიცინო დახმარებას ჰიპერმგრძნობელობის ნიშნების და სიმპტომების განვითარებისას [იხ. გაფრთხილებები და სიფრთხილის ზომები (5.1)].
გაცემის წესი:
ფარმაცევტული პროდუქტის ჯგუფი II, გაიცემა ფორმა №3 რეცეპტით.
წარმოებულია:
Sarepta Therapeutics, Inc.-ისთვის
კემბრიჯი, MA 02142 აშშ
SAREPTA, SAREPTA THERAPEUTICS, EXONDYS, EXONDYS 51 და EXONDYS 51 ლოგო არის Sarepta Therapeutics, Inc.-ის სავაჭრო ნიშნები, რომლებიც რეგისტრირებულია აშშ-ს საპატენტო და სავაჭრო ნიშნების ოფისში და შეიძლება დარეგისტრირებული იყოს სხვადასხვა იურისდიქციებში.
(eteplirsen) lnjection
ინსტრუქციის სრული ტექსტი · ინსტრუქცია პაციენტისთვის
სარეკომენდაციო ვერსია
გამოყენების ინსტრუქცია
ძირითადი ინფორმაცია პრეპარატის დანიშნულების შესახებ
ეს ძირითადი ინფორმაცია არ შეიცავს ყველა საჭირო ინფორმაციას ექსონდის 51-ის (EXONDYS 51) უსაფრთხო და ეფექტური გამოყენების შესახებ. იხილეთ ექსონდის 51-ის (EXONDYS 51) სრული ინფორმაცია გამოყენების შესახებ.
EXONDYS 51 (ეტეპლირსენი) ინიექცია, ინტრავენური გამოყენებისთვის
აშშ-ში პირველი დამტკიცება: 2016 წ
_________________ ბოლო ძირითადი ცვლილებები _________________
გაფრთხილებები და სიფრთხილის ზომები, ჰიპერმგრძნობელობის რეაქციები (5.1) 1/2022
__________________ ჩვენებები და გამოყენება _________________
EXONDYS 51 არის ანტისენსიური ოლიგონუკლეოტიდი, რომელიც გამოიყენება დიუშენის კუნთოვანი დისტროფიის (DMD) სამკურნალოდ პაციენტებში დადასტურებული DMD გენის მუტაციით, რომელიც ექვემდებარება 51-ე ეგზონის გამოტოვებას. ეს ჩვენება დამტკიცდა დაჩქარებული დამტკიცების წესით, ჩონჩხის კუნთებში დისტროფინის მომატების საფუძველზე, რომელიც აღინიშნებოდა ზოგიერთ პაციენტში EXONDYS 51-ით მკურნალობისას [იხ. კლინიკური კვლევები (14)]. ამ ჩვენების დამტკიცების გაგრძელება შეიძლება განპირობებული იყოს შესაბამის კვლევებში კლინიკური სარგებლის დადასტურებისას. (1)
_______________ დოზირება და მიღების წესი ______________
30 მილიგრამი ყოველ კილოგრამ სხეულის მასაზე კვირაში ერთხელ (2.1)
შეჰყავთ ინტრავენური ინფუზიის სახით 35-დან 60 წუთამდე 0.2 მიკრონიანი ჩაშენებული ფილტრის მეშვეობით (2.1, 2.3)
შეყვანამდე საჭიროა განზავება (2.2)
_____________ წამლის ფორმა და მოქმედების ძალა ______________
ინიექცია:
100 მგ/2 მლ (50 მგ/მლ) ერთჯერად ფლაკონში (3)
500 მგ/10 მლ (50 მგ/მლ) ერთჯერად ფლაკონში (3)
___________________ უკუჩვენებები ___________________
არ არის (4)
_______________ გაფრთხილებები და სიფრთხილის ზომები _______________
ჰიპერმგრძნობელობის რეაქციები: EXONDYS 51-ით მკურნალობისას განვითარდა ჰიპერმგრძნობელობის რეაქციები, მათ შორის ბრონქოსპაზმი, ტკივილი გულმკერდის არეში, ხველა, ტაქიკარდია და ჭინჭრის ციება. ჰიპერმგრძნობელობის რეაქციების განვითარების შემთხვევაში, უნდა დაინიშნოს შესაბამისი მკურნალობა და უნდა განიხილებოდეს ინფუზიის შენელება ან EXONDYS 51-ით თერაპიის შეწყვეტა (2.3, 5.1)
___________________ გვერდითი რეაქციები ___________________
ყველაზე გავრცელებული გვერდითი რეაქციები (სიხშირე ≥35% და მეტი ვიდრე პლაცებო) იყო წონასწორობის დარღვევა და ღებინება. (6.1)
შეტყობინება საეჭვო გვერდითი რეაქციების შესახებ შეგიძლიათ მიაწოდოთ Sarepta Therapeutics, Inc.-ს ნომერზე 1-888-SAREPTA (1-888-727-3782) ან FDA-ზე 1-800-FDA-1088 ან www.fda.gov/medwatch.
იხილეთ პუნქტი 17 ინფორმაცია პაციენტის კონსულტაციის შესახებ
გადახედვის თარიღი: 1/2022
სრული ინფორმაცია გამოყენების შესახებ: შინაარსი *
- ჩვენებები და გამოყენება
- დოზირება და გამოყენების წესი
- 1 ინფორმაცია დოზირების შესახებ
- 2 მომზადების ინსტრუქცია
- 3 გამოყენების ინსტრუქცია
- გამოშვების ფორმა და კონცენტრაცია
- უკუჩვენება
- გაფრთხილებები და სიფრთხილის ზომები
- 1 ჰიპერმგრძნობელობის რეაქციები
- გვერდითი რეაქციები
- 1 კლინიკური კვლევების გამოცდილება
- 2 პოსტმარკეტინგული გამოცდილება
- გამოყენება კონკრეტულ პოპულაციებში
- 1 ორსულობა
- 2 ლაქტაცია
- 4 გამოყენება პედიატრიაში
- 5 გერიატრიული გამოყენება
- 6 თირკმლის უკმარისობის მქონე პაციენტები
- ჭარბი დოზირება
- აღწერილობა
- კლინიკური ფარმაკოლოგია
- 1 მოქმედების მექანიზმი
- 2 ფარმაკოდინამიკა
- 3 ფარმაკოკინეტიკა
- კლინიკამდელი ტოქსიკოლოგია
- 1 კანცეროგენობა, მუტაგენობა, ფერტილობის დარღვევები
- კლინიკური კვლევები
- მიწოდების ფორმა/შენახვა და უტილიზაცია
- 1 მიწოდების ფორმა
- 2 შენახვა და უტილიზაცია
- პაციენტის საკონსულტაციო ინფორმაცია
- პუნქტები და ქვეპუნქტები, რომლებიც გამოტოვებულია პრეპარატის გამოყენების ინსტრუქციაში, არ არის მითითებული.
სრული ინფორმაცია გამოყენების შესახებ
ჩვენებები და გამოყენება
EXONDYS 51 გამოიყენება დიუშენის კუნთოვანი დისტროფიის (DMD) სამკურნალოდ პაციენტებში, რომლებსაც აქვთ DMD გენის დადასტურებული მუტაცია, რომელიც ექვემდებარება 51-ე ეგზონის გამოტოვებას.
ეს ჩვენება დამტკიცდა დაჩქარებული დამტკიცების წესით ჩონჩხის კუნთებში დისტროფინის მომატების საფუძველზე, რაც დაფიქსირდა ზოგიერთ პაციენტში, რომლებიც მკურნალობდნენ EXONDYS 51-ით. [იხილეთ კლინიკური კვლევები (14)].
ამ ჩვენების შემდგომი დამტკიცება შეიძლება დამოკიდებული იყოს კლინიკური სარგებლის დასაბუთებაზე დამადასტურებელ კვლევებში.
დოზირება და გამოყენების წესი
ინფორმაცია დოზირების შესახებ
EXONDYS 51-ის რეკომენდებული დოზაა 30 მილიგრამი ყოველ კილოგრამზე, კვირაში ერთხელ ინტრავენური ინფუზიის სახით 35-60 წუთის განმავლობაში ჩაშენებული 0,2 მიკრონიანი ფილტრის მეშვეობით.
EXONDYS 51-ის დოზის გამოტოვების შემთხვევაში, მისი შეყვანა შესაძლებელია რაც შეიძლება მალე დაგეგმილი დროის შემდეგ.
მომზადების ინსტრუქცია
EXONDYS 51 მზა სამკურნალო ფორმა მოთავსებულია ერთჯერად ფლაკონებში. იგი წარმოადგენს კონცენტრირებულ ხსნარს კონსერვანტების გარეშე, რომელიც შეყვანამდე უნდა განზავდეს. გამოყენებამდე პარენტერული პრეპარატები ვიზუალურად უნდა შემოწმდეს ნაწილაკების არსებობასა და ფერის შეცვლაზე, თუ ხსნარი და კონტეინერი ამის საშუალებას იძლევა. გამოიყენეთ ასეპტიკური ტექნიკა.
ა. EXONDYS 51-ის შესაყვანი ჯამური დოზა გამოთვალეთ პაციენტის სხეულის მასის მიხედვით; რეკომენდებული დოზაა 30 მილიგრამი კილოგრამ სხეულის მასაზე. განსაზღვრეთ EXONDYS 51-ის საჭირო მოცულობა და ფლაკონების სწორი რაოდენობა სრული გამოთვლილი დოზის უზრუნველსაყოფად.
ბ. ფლაკონები გაათბეთ ოთახის ტემპერატურამდე. შეურიეთ თითოეული ფლაკონის შიგთავსი 2–3-ჯერ ფრთხილად შებრუნებით. არ შეანჯღრიოთ.
გ. ვიზუალურად შეამოწმეთ EXONDYS 51-ის თითოეული ფლაკონი. EXONDYS 51 არის გამჭვირვალე, უფერო ხსნარი, რომელსაც შეიძლება ჰქონდეს მცირე ოპალესცენცია და კვალის სახით შეიძლება შეიცავდეს მცირე ზომის თეთრ ან მოთეთრო ამორფულ ნაწილაკებს. არ გამოიყენოთ, თუ ფლაკონებში ხსნარი შემღვრეულია, გაუფერულებულია ან შეიცავს უცხო ნაწილაკებს, კვალის სახით წარმოდგენილი მცირე ზომის თეთრი ან მოთეთრო ამორფული ნაწილაკების გარდა.
დ. 21 კალიბრის ან უფრო მცირე ზომის ნემსის მქონე შპრიცის გამოყენებით ამოიღეთ EXONDYS 51-ის გამოთვლილი მოცულობა შესაბამისი რაოდენობის ფლაკონებიდან.
ე. EXONDYS 51 ამოღებული მოცულობა განაზავეთ 0.9% ნატრიუმის ქლორიდის საინიექციო ხსნარით, USP. მიღებული საერთო მოცულობა უნდა შეადგენდეს 100-150 მლ-ს. ვიზუალურად შეამოწმეთ განზავებული ხსნარი. არ გამოიყენოთ, თუ ხსნარი არის შემღვრეული, გაუფერულებული ან შეიცავს უცხო ნაწილაკებს, კვალის სახით წარმოდგენილი მცირე ზომის თეთრი ან მოთეთრო ამორფული ნაწილაკების გარდა.
ვ. შეიყვანეთ განზავებული ხსნარი ჩაშენებული 0.2 მიკრონიანი ფილტრის მეშვეობით.
გ. EXONDYS 51 არ შეიცავს კონსერვანტებს, იგი უნდა შეიყვანოთ დაუყოვნებლივ განზავების შემდეგ. განზავებული EXONDYS 51 საინფუზიო ხსნარის ინფუზია განზავებიდან 4 საათის განმავლობაში დაასრულეთ. თუ დაუყოვნებელი გამოყენება შეუძლებელია, განზავებული ხსნარის შენახვა შესაძლებელია 24 საათის განმავლობაში 2°C-დან 8°C-მდე (36°F-დან 46°F-მდე) ტემპერატურაზე. არ გაიყინოთ. გამოუყენებელი EXONDYS 51 უნდა უტილიზდეს.
გამოყენების ინსტრუქცია
EXONDYS 51-ის გამოყენებამდე ინფუზიის ადგილას შესაძლებელია ადგილობრივი საანესთეზიო კრემის გამოყენება.
EXONDYS 51 შეჰყავთ ინტრავენური ინფუზიის სახით. ინფუზიამდე და მის შემდეგ „ჩარეცხეთ“ საინფუზიო სისტემა 0.9% ნატრიუმის ქლორიდის საინიექციო ხსნარით, USP.
შეიყვანეთ EXONDYS 51-ის განზავებული ხსნარი 35-60 წუთის განმავლობაში ჩაშენებული 0.2 მიკრონიანი ფილტრის მეშვეობით. არ შეურიოთ სხვა სამკურნალო საშუალებები EXONDYS 51-ის ხსნარს, და არ შეიყვანოთ ერთდროულად იმავე ინტრავენურ ხაზში სხვა სამკურნალო საშუალებები.
ჰიპერმგრძნობელობის რეაქციის განვითარებისას შეანელეთ ინფუზიია ან შეწყვიტეთ EXONDYS 51-ით მკურნალობა [იხილეთ გაფრთხილებები და სიფრთხილის ზომები (5.1) და გვერდითი რეაქციები (6.1)].
გამოშვების ფორმა და კონცენტრაცია
EXONDYS 51 არის გამჭვირვალე, უფერო ხსნარი, რომელსაც შეიძლება ჰქონდეს მცირე ოპალესცენცია და რომელიც კვალის სახით შეიძლება შეიცავდეს მცირე ზომის თეთრ ან მოთეთრო ამორფულ ნაწილაკებს. იგი ხელმისაწვდომია შემდეგი სახით:
საინიექციო ხსნარი: 100 მგ/2 მლ (50 მგ/მლ) ხსნარი ერთჯერადი დოზის ფლაკონში
საინიექციო ხსნარი: 500 მგ/10 მლ (50 მგ/მლ) ხსნარი ერთჯერადი დოზის ფლაკონში
უკუჩვენებები
არ არსებობს.
გაფრთხილებები და სიფრთხილის ზომები
ჰიპერმგრძნობელობის რეაქციები
ჰიპერმგრძნობელობის რეაქციები, მათ შორის ბრონქოსპაზმი, ტკივილი გულმკერდის არეში, ხველა, ტაქიკარდია და ჭინჭრის ციება დაფიქსირდა პაციენტებში, რომლებიც მკურნალობდნენ EXONDYS 51-ით. ჰიპერმგრძნობელობის რეაქციის განვითარებისას ინიშნება შესაბამისი მკურნალობა, ასევე საჭიროა ინფუზიის შენელება ან EXONDYS 51-ით მკურნალობის შეწყვეტა [იხ. დოზირება და გამოყენების წესი (2.3)].
გვერდითი რეაქციები
კლინიკური კვლევების გამოცდილება
იმის გამო, რომ კლინიკური კვლევები ჩატარდა განსხვავებულ პირობებში, სამკურნალო საშუალების კლინიკურ კვლევებში დაფიქსირებული გვერდითი რეაქციების სიხშირე არ შეიძლება პირდაპირ იქნას შედარებული სხვა პრეპარატის კლინიკურ კვლევებში დაფიქსირებულ მონაცემებს, ასევე ისინი შეიძლება არ ასახავდეს პრაქტიკაში დაფიქსირებულ სიხშირეს.
EXONDYS 51 შესწავლილი იყო ორმაგ-ბრმა, პლაცებოთი კონტროლირებად კვლევაში 24 კვირის განმავლობაში (კვლევა 1), რასაც მოჰყვა ღია გაფართოებული კვლევა (კვლევა 2). პირველ კვლევაში (კვლევა 1) 12 პაციენტი რანდომიზებული იყო EXONDYS 51-ის (n=8) ან პლაცებოს (n=4) ყოველკვირეული ინტრავენური ინფუზიების მისაღებად 24 კვირის განმავლობაში. თორმეტივე პაციენტმა გააგრძელა მკურნალობა მე-2 კვლევაში და ღიად იღებდა EXONDYS 51-ს ყოველკვირეულად 208 კვირის განმავლობაში.
პირველ კვლევაში 4 პაციენტი იღებდა პლაცებოს, 4 პაციენტი იღებდა 30 მგ/კგ EXONDYS 51-ს, და 4 პაციენტი იღებდა 50 მგ/კგ EXONDYS 51 (რეკომენდებული დოზაზე 1.7-ჯერ მეტი). მე-2 კვლევაში 6 პაციენტი იღებდა 30 მგ/კგ/კვირაში EXONDYS 51-ს და 6 პაციენტი იღებდა 50 მგ/კგ/კვირაში EXONDYS 51-ს [იხილეთ კლინიკური კვლევები (14)].
გვერდითი რეაქციები, რომლებიც განვითარდა ორ ან მეტ პაციენტში, რომლებმაც მიიღეს EXONDYS 51, და რომლების სიხშირე უფრო მეტი იყო, ვიდრე პირველი კვლევის პლაცებოს ჯგუფში, წარმოდგენილია ცხრილში 1 (30 და 50 მგ/კგ ჯგუფები გაერთიანებულია). პაციენტთა მცირე რაოდენობის გამო, ისინი წარმოადგენენ სავარაუდო სიხშირეებს, რომლებიც შესაძლოა არ ასახავდეს პრაქტიკაში დაფიქსირებულ სიხშირეს. EXONDYS 51-ის დოზირების რეჟიმი 50 მგ/კგ კვირაში ერთხელ არ არის რეკომენდებული [იხ. დოზირება და გამოყენების წესი (2.1)].
ყველაზე გავრცელებული გვერდითი რეაქციები იყო წონასწორობის დარღვევა და ღებინება.
ცხრილი 1. გვერდითი რეაქციები DMD-ს მქონე პაციენტებში, რომლებიც მკურნალობდნენ 30 ან 50 მგ/კგ/კვირაში1 EXONDYS 51-ით, პლაცებოზე სულ მცირე 25%-ით მეტი სიხშირით (კვლევა 1)
გვერდითი რეაქციები
EXONDYS 51 (N=8)
%
პლაცებო (N=4)
%
წონასწორობის დარღვევა
38
0
ღებინება
38
0
კონტაქტური დერმატიტი
25
0
1 150 მგ/კგ/კვირაში = რეკომენდებულ დოზაზე 1,7-ჯერ მეტი
კლინიკურ კვლევებში დაფიქსირებული გვერდითი რეაქციები
შემდეგი გვერდითი რეაქციები გამოვლინდა კლინიკური კვლევების დროს, რომლებიც ჩატარდა პრეპარატის კლინიკური შემუშავების პროგრამის ფარგლებში და გაგრძელდა ავტორიზაციის შემდეგ.
ღია კლინიკური კვლევების დროს 163 პაციენტმა მიიღო EXONDYS 51-ის სულ მცირე ერთი ინტრავენური დოზა 0,5 მგ/კგ-დან (რეკომენდებულ დოზაზე 0,017-ჯერ მეტი) 50 მგ/კგ-მდე (რეკომენდებულ დოზაზე 1,7-ჯერ მეტი). ყველა პაციენტი მამრობითი სქესის იყო, და ყველა პაციენტს გენეტიკურად დადასტურებული ჰქონდა დუშენის კუნთოვანი დისტროფია. კვლევის დაწყებისთვის პაციენტების ასაკი 6 თვიდან 19 წლამდე იყო. პაციენტთა უმრავლესობა (85%) ევროპეოიდულ რასას მიეკუთვნებოდა.
ყველაზე ხშირი გვერდითი რეაქციები, რომლებიც დაფიქსირდა საკვლევი პოპულაციის 10%-ზე მეტ სუბიექტში, იყო თავის ტკივილი, ხველა, გამონაყარი და ღებინება.
პაციენტებში, რომლებიც მკურნალობდნენ EXONDYS 51-ით, განვითარდა ჰიპერმგრძნობელობის რეაქციები [იხ. გაფრთხილებები და სიფრთხილის ზომები (5.1)].
პოსტმარკეტინგული გამოცდილება
შემდეგი გვერდითი რეაქციები გამოვლინდა EXONDYS 51-ის პოსტმარკეტინგული გამოყენების დროს. იმის გამო, რომ ამ რეაქციების შეტყობინება ნებაყოფლობითია, და ეს შეტყობინებები მიღებულია გაურკვეველი ზომის პოპულაციისგან, ყოველთვის არ არის შესაძლებელი მათი სიხშირის სათანადო შეფასება ან პრეპარატის ზემოქმედებასთან მიზეზშედეგობრივი კავშირის დადგენა.
პოსტმარკეტინგული გვერდითი რეაქციები, რომლებიც განვითარდა ინფუზიის დროს, მოიცავს ბრონქოსპაზმს, ტუჩების ციანოზს და სისუსტეს. პაციენტებში EXONDYS 51-ის გამოყენებისას ასევე დაფიქსირდა შემდეგი გვერდითი რეაქციები: პირექსია, სიწითლე, შარდში ცილის არსებობა და დეჰიდრატაცია.
გამოყენება კონკრეტულ პოპულაციებში
ორსულობა
რისკის შეჯამება
არ არსებობს მონაცემები ადამიანებში ან ცხოველებში ორსულობის დროს EXONDYS 51-ის გამოყენების შესაფასებლად. აშშ-ს ზოგად პოპულაციაში სერიოზული თანდაყოლილი დეფექტები ვითარდება 2-4% შემთხვევაში, ხოლო სპონტანური აბორტი ვითრდება კლინიკურად დადასტურებული ორსულობების 15-20% შემთხვევაში.
ლაქტაცია
რისკის შეჯამება
არ არსებობს მონაცემები ადამიანებში ან ცხოველებში იმისათვის, რომ შეფასდეს EXONDYS 51-ის ეფექტი დედის რძის პროდუცირებაზე, რძეში ეტეპლირსენის არსებობაზე ან რომ შეფასდეს EXONDYS 51-ის ზემოქმედება ძუძუთ კვებაზე მყოფ ჩვილებზე.
განვითარებასა და ჯანმრთელობაზე ძუძუთი კვების სარგებელი უნდა შეფასდეს დედისთვის EXONDYS 51-ის კლინიკურ საჭიროებასთან ერთად და ძუძუთ კვებაზე მყოფ ჩვილებზე EXONDYS 51-ის პოტენციურ არასასურველ ეფექტებთან ერთად ან დედის ძირითადი მდგომარეობიდან გამომდინარე.
გამოყენება პედიატრიაში
EXONDYS 51 გამოიყენება დიუშენის კუნთოვანი დისტროფიის (DMD) სამკურნალოდ პაციენტებში, რომლებსაც აქვთ DMD გენის დადასტურებული მუტაცია, რომელიც ექვემდებარება 51-ე ეგზონის გამოტოვებას, მათ შორის პედიატრიულ პაციენტებში [იხილეთ კლინიკური კვლევები (14)].
ახალგაზრდა მამრ ვირთაგვებში ეტეპლირსენის (0, 100, 300, ან 900 მგ/კგ) ინტრავენური შეყვანა კვირაში ერთხელ 10 კვირის განმავლობაში, დაწყებული მე-14 პოსტნატალური დღიდან, იწვევდა თირკმლის მილაკების ნეკროზს ყველაზე მაღალი ტესტირებული დოზის შეყვანისას და ძვლების დენსიტომეტრიის (მინერალური სიმკვრივე, მინერალების შემცველობა, ფართობი) პარამეტრების დაქვეითებას ყველა დოზის გამოყენებისას.
თირკმლის ტესტირების შედეგები ასოცირდებოდა პათოლოგიურ კლინიკურ ცვლილებებთან (შრატში შარდოვანას აზოტისა და კრეატინინის გაზრდა, შარდში კრეატინინის კლირენსის დაქვეითება). არ დაფიქსირებულა ზემოქმედება მამაკაცის რეპროდუქციულ სისტემაზე, ნეიროქცევით განვითარებაზე ან იმუნურ ფუნქციაზე. საერთო დოზა ეფექტის გარეშე დადგენილი არ არის. ეტეპლირსენის პლაზმური ექსპოზიცია (AUC) ტესტირებული უმცირესი დოზის (100 მგ/კგ) დროს ადამიანებში რეკომენდებული დოზის (30 მგ/კგ) ანალოგიური იყო.
გერიატრიული გამოყენება
დიუშენის კუნთოვანი დისტროფია (DMD) ძირითადად ბავშვებისა და მოზარდების დაავადებაა; ამიტომ, არ არსებობს EXONDYS 51-ის გერიატრიაში გამოყენების გამოცდილება.
თირკმლის უკმარისობის მქონე პაციენტები
ეტეპლირსენის თირკმლის კლირენსი მცირდება თირკმლის უკმარისობის მქონე მოზრდილებში DMD-ის გარეშე კრეატინინის კლირენსის განსაზღვრის საფუძველზე [იხ. კლინიკური ფარმაკოლოგია (12.3)]. თუმცა, DMD-ს მქონე პაციენტებში ჩონჩხის კუნთების შემცირებული მასის კრეატინინის მაჩვენებელზე ზემოქმედების გამო, DMD-ს მქონე პაციენტებში თირკმლის უკმარისობით დოზის სპეციფიკური კორექცია რეკომენდებული არ არის.
ჭარბი დოზირება
EXONDYS 51-ის ჭარბი დოზირების გამოცდილება არ არსებობს.
აღწერილობა
EXONDYS 51 (ეტეპლირსენი) საინიექციო არის სტერილური, წყალხსნარი, კონსერვანტების გარეშე; იგი წარმოადგენს კონცენტრირებულ ხსნარს, რომელიც უნდა განზავდეს ინტრავენური შეყვანის წინ. EXONDYS 51 არის გამჭვირვალე, უფერო ხსნარი, რომელსაც შეიძლება ჰქონდეს მცირე ოპალესცენცია და კვალის სახით შეიძლება შეიცავდეს მცირე ზომის თეთრ ან მოთეთრო ამორფულ ნაწილაკებს. EXONDYS 51 წარმოდგენილია ერთჯერადი დოზის ფლაკონებში, რომლებიც შეიცავს 100 მგ ან 500 მგ ეტეპლირსენს (50 მგ/მლ). პრეპარატი შემუშავებულია როგორც იზოტონური, ბუფერული ფოსფატის ფიზიოლოგიური ხსნარი, ოსმოლარობით 260-დან 320 მოსმ-მდე და pH 7.5. EXONDYS 51-ის ყოველი მილილიტრი შეიცავს 50 მგ ეტეპლირსენს; 0,2 მგ კალიუმის ქლორიდს, 0,2 მგ ერთფუძიან კალიუმის ფოსფატს, 8 მგ ნატრიუმის ქლორიდს და 1,14 მგ ორფუძიან ნატრიუმის ფოსფატს, უწყლოს, საინიექციო წყალს. პროდუქტი შეიძლება შეიცავდეს მარილმჟავას ან ნატრიუმის ჰიდროქსიდს pH-ის დასარეგულირებლად.
ეტეპლირსენი არის ფოსფოროდიამიდატური მორფოლინოოლიგომერების (PMO) ქვეკლასის ანტისენსიური ოლიგონუკლეოტიდი. ფოსფოროდიამიდატური მორფოლინოოლიგომერები არიან სინთეზური მოლეკულები, რომლებშიც ბუნებრივ დნმ-სა და რნმ-ში ნაპოვნი ხუთწევრიანი რიბოფურანოზილის რგოლები ჩანაცვლებულია ექვსწევრიანი მორფოლინის რგოლით. ყოველი მორფოლინის რგოლი დაკავშირებულია დაუმუხტავი ფოსფოროდიამიდატური ნაწილის მეშვეობით და არა უარყოფითად დამუხტული ფოსფატური კავშირით, რომელიც არსებობს ბუნებრივ დნმ-სა და რნმ-ში. მორფოლინოფოსფოროდიამიდატის თითოეული სუბერთეული შეიცავს დნმ-ში არსებულ ერთ-ერთ ჰეტეროციკლურ ფუძეს (ადენინი, ციტოზინი, გუანინი ან თიმინი). ეტეპლირსენი შეიცავს 30 ერთმანეთთან დაკავშირებულ სუბერთეულს. ეტეპლირსენის მოლეკულური ფორმულა არის C364H569N177O122P30, მოლეკულური მასა არის 10305,7 დალტონი.
ეტეპლირსენის სტრუქტურა და საბაზისო თანმიმდევრობაა:
კლინიკური ფარმაკოლოგია
მოქმედების მექანიზმი
ეტეპლირსენი განკუთვნილია დისტროფინის პრე-მრნმ-ის 51-ე ეგზონთან შესაკავშირებლად, რაც იწვევს ამ ეგზონის გამორიცხვას მრნმ-ის დამუშავებისას პაციენტებში გენეტიკური მუტაციებით, რომლებიც ექვემდებარება 51-ე ეგზონის გამოტოვებას. ეგზონის გამოტოვება ხელს უწყობს შინაგანად შეკვეცილი დისტროფინის ცილის წარმოებას, რაც შეფასდა მე-2 და მე-3 კვლევებში [იხილეთ კლინიკური კვლევები (14)].
ფარმაკოდინამიკა
ყველა პაციენტში, რომლებიც მკურნალობა EXONDYS 51-ით (n=36), უკუტრანსკრიფციის პოლიმერაზული ჯაჭვური რეაქციის მეთოდით აღინიშნებოდა მატრიცული რიბონუკლეინის მჟავას (mRNA) პროდუქცია დისტროფინის შეკვეცილი ცილისთვის.
მე-2 კვლევაში ცილა დისტროფინის საშუალო დონე კუნთოვან ქსოვილში EXONDYS 51-ით მკურნალობის 180 კვირის შემდეგ შეადგენდა ნორმალური დისტროფინის 0,93% (ანუ ჯანმრთელი სუბიექტების დისტროფინის დონის 0,93%).
პირველ კვლევაში EXONDYS 51-ით მკურნალობამდე დისტროფინის ცილის დონის შესახებ არასაკმარისი ინფორმაციის გამო, შეუძლებელი იყო დისტროფინის წარმოების შეფასება EXONDYS 51-ის საპასუხოდ.
მე-3 კვლევაში ცილა დისტროფინის საშუალო დონე მკურნალობამდე შეადგენდა ნორმალური დონის 0.16%, ხოლო EXONDYS 51-ით მკურნალობის 48 კვირის შემდეგ ეს მაჩვენებელი შეადგენდა ნორმალური დონის 0.44% [იხ. კლინიკური კვლევები (14)].
შეკვეცილი დისტროფინის მედიანური ზრდა მე-3 კვლევაში 0.1%-ს შეადგენდა [იხ კლინიკური კვლევები (14)].
ვესტერნ ბლოტით შეფასებულ დისტროფინის დონეებზე შეიძლება მნიშვნელოვანი გავლენა იქონიოს ნიმუშების დამუშავების, ანალიტიკური ტექნიკის, საცნობარო მასალებისა და რაოდენობრივი მეთოდოლოგიების განსხვავებებმა. ამიტომ, დისტროფინის შედეგების შედარება სხვადასხვა ანალიზის პროტოკოლებიდან მოითხოვს სტანდარტიზებულ რეფერენტულ მასალას და დამატებით დამაკავშირებელ კვლევებს.
ფარმაკოკინეტიკა
DMD-ის მქონე მამრობითი სქესის პაციენტებში EXONDYS 51-ის ერთჯერადი ან მრავალჯერადი ინტრავენური ინფუზიის შემდეგ პლაზმაში ეტეპლირსენის კონცენტრაცია-დროს პროფილები ზოგადად მსგავსი იყო და მრავალფაზიან შემცირებას აჩვენებდნენ.
პრეპარატის უმეტესი ნაწილი გამოიყოფა 24 საათის განმავლობაში. დოზის მიახლოებითი პროპორციულობა და ფარმაკოკინეტიკური თვისებების ხაზოვნობა დაფიქსირდა მრავალჯერადი დოზის კვლევების შემდეგ (0,5 მგ/კგ/კვირაში [რეკომენდებულ დოზაზე 0,017-ჯერ მეტი] 50 მგ/კგ-მდე/კვირაში [რეკომენდებულ დოზაზე 1,7-ჯერ მეტი]). დოზების ამ დიაპაზონში ყოველკვირეული დოზირების შემდეგ პრეპარატის მნიშვნელოვანი კუმულაცია არ აღინიშნებოდა. ეტეპლირსენის Cmax და AUC ცვალებადობა სუბიექტებს შორის 20%-დან 55%-მდე მერყეობს.
EXONDYS 51-ის ერთჯერადი ან მრავალჯერადი ინტრავენური ინფუზიის შემდეგ, პლაზმაში ეტეპლირსენის პიკური კონცენტრაცია (Cmax) დაფიქსირდა ინფუზიის ბოლოს (ანუ 1,1-დან 1,2 საათამდე დოზის დიაპაზონში 0,5 მგ/კგ-დან/კვირაში 50 მგ/კგ-მდე/კვირაში).
დისტრიბუცია
in vitro კვლევებმა აჩვენა, რომ ადამიანებში ეტეპლირსენის პლაზმის ცილებთან კავშირი 6-17%-ს შეადგენს. EXONDYS 51-ის 30 მგ/კგ დოზით ყოველკვირეული ინტრავენური ინფუზიის შემდეგ ეტეპლირსენის განაწილების საშუალო მოცულობა (Vss) 600 მლ/კგ-ს შეადგენდა.
ინფუზიის დასრულებიდან 24 საათის შემდეგ ეტეპლირსენის საშუალო კონცენტრაცია (Cmax) 0.07%-ს შეადგენდა. კვირაში ერთხელ დოზირებისას ეტეპლირსენის აკუმულაცია არ დაფიქსირებულა.
ელიმინაცია
12 კვირიანი თერაპიის შემდეგ ეტეპლირსენის 30 მგ/კგ/კვირაში დოზით გამოყენებისას საერთო კლირენსი 339 მლ/სთ/კგ-ს შეადგენდა.
მეტაბოლიზმი
ეტეპლირსენი არ მეტაბოლიზდება ღვიძლის მიკროსომული ფერმენტებით არცერთ გამოკვლეულ სახეობაში, მათ შორის ადამიანებში.
ექსკრეცია
ეტეპლირსენის თირკმლის კლირენსი შეადგენს შეყვანილი დოზის დაახლოებით ორ მესამედს ინტრავენური შეყვანიდან 24 საათის განმავლობაში. ეტეპლირსენის ნახევარგამოყოფის პერიოდი (t1/2) 3-4 საათს შეადგენდა.
სპეციფიკური პოპულაციები
ასაკი:
ეტეპლირსენის ფარმაკოკინეტიკა შეფასებული იყო DMD-ს მქონე მამრობითი სქესის ბავშვებში. არ არსებობს მონაცემები EXONDYS 51-ის გამოყენების შესახებ 65 წელზე მეტი ასაკის პაციენტებში.
სქესი:
განსხვავება სქესის მიხედვით არ შეფასებულა. EXONDYS 51 არ არის შესწავლილი მდედრობითი სქესის პაციენტებში.
რასა:
რასის პოტენციური გავლენა უცნობია, რადგან კვლევებში მონაწილე პაციენტების 89% ევროპეოიდულ რასას მიეკუთვნებოდა.
თირკმლის უკმარისობის მქონე პაციენტები:
თირკმლის უკმარისობის გავლენა ეტეპლირსენის ფარმაკოკინეტიკაზე შეფასდა თირკმლის მსუბუქი (n=8, კრეატინინის კლირენსი ≥60 მლ/წთ და <90 მლ/წთ) ან ზომიერი (n=8, კრეატინინი კლირენსი ≥30 მლ/წთ და <60 მლ/წთ) უკმარისობის მქონე 51-75 წლის პაციენტებში DMD-ს გარეშე და შერჩეულ ჯანმრთელ პაციენტებში (n=9, კრეატინინის კლირენსი >90 მლ/წთ). სუბიექტებში გამოიყენებოდა 30 მგ/კგ ეტეპლირსენი ერთჯერადი ინტრავენური დოზის სახით.
თირკმლის მსუბუქი და ზომიერი უკმარისობის მქონე სუბიექტებში აღინიშნებოდა ეტეპლირსენის უფრო მაღალი ექსპოზიცია თირკმლის ნორმალური ფუნქციის მქონე სუბიექტებთან შედარებით. თირკმლის მსუბუქი და ზომიერი უკმარისობის მქონე სუბიექტებში ექსპოზიცია (AUC) შესაბამისად დაახლოებით 1.4-ჯერ და 2.4-ჯერ იზრდებოდა. თირკმლის მძიმე უკმარისობის ან თირკმლის უკმარისობის ტერმინალური სტადიის ზეგავლენა ეტეპლირსენის ფარმაკოკინეტიკასა და უსაფრთხოებაზე არ შესწავლილა.
კრეატინინის კლირენსის გამოთვლილი მნიშვნელობები, რომლებიც მიღებულია კოკროფტ-გოლტის განტოლებით და თირკმლის მსუბუქი, ზომიერი და მძიმე უკმარისობისთვის დამახასიათებელის ზღვრული მაჩვენებლები ჯანმრთელ პაციენტებიდან ვერ იქნება გადატანილი DMD-ის მქონე პაციენტებზე. აქედან გამომდინარე, თირკმლის უკმარისობის მქონე პაციენტებში არ არის საჭირო დოზის კორექცია.
ღვიძლის უკმარისობის მქონე პაციენტები:
EXONDYS 51 არ არის შესწავლილი ღვიძლის უკმარისობის მქონე პაციენტებში.
სამკურნალო საშუალებების ურთიერთქმედების კვლევები
in vitro მონაცემებმა აჩვენა, რომ ეტეპლირსენი მნიშვნელოვნად არ აინჰიბირებს CYP1A2-ს, CYP2B6-ს, CYP2C8-ს, CYP2C9-ს, CYP2C19-ს, CYP2D6-ს ან CYP3A4/5-ს. ეტეპლირსენი არ იწვევდა CYP2B6-ს ან CYP3A4-ს ინდიქციას, ხოლო CYP1A2-ის ინდუქცია არსებითად ნაკლები იყო, ვიდრე პროტოტიპური ინდუქტორით - ომეპრაზოლით. ეტეპლირსენი არ წარმოადგენს სუბსტრატს, და მას არ აქვს რაიმე მნიშვნელოვანი მაინჰიბირებელი პოტენციალი ადამიანის რომელიმე შესწავლილ საკვანძო გადამტანის მიმართ (OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3, P-gp, BCRP, MRP2 და BSEP). პლაზმის ცილებთან შეკავშირების, CYP-თან ან სამკურნალო საშუალებების გადამტანებთან ურთიერთქმედების და მიკროსომული მეტაბოლიზმის შესახებ in vitro მონაცემებზე დაყრდნობით, მოსალოდნელია, რომ ადამიანში ეტეპლირსენს აქვს სხვა სამკურნალო საშუალებებთან ურთიერთქმედების დაბალი პოტენციალი.
არაკლინიკური ტოქსიკოლოგია
კანცეროგენობა, მუტაგენობა, ფერტილობის დარღვევა
კანცეროგენობა
ეტეპლირსენის შეყვანა მამრ ტრანსგენურ თაგვებში (Tg.rasH2) (0, 200, 500, ან 960 მგ/კგ) კვირაში ერთხელ 26 კვირის განმავლობაში (ინტრავენური [IV] ინიექცია 15 კვირის განმავლობაში, შემდეგ ინიექცია კანქვეშ 11 კვირის განმავლობაში) და მამრ ვირთაგვებში (0, 60, 180 ან 600 მგ/კგ IV) კვირაში ერთხელ 96 კვირის განმავლობაში არ ზრდიდა ნეოპლაზმების რაოდენობას.
მუტაგენობა
ეტეპლირსენი ნეგატიური აღმოჩნდა in vitro (ბაქტერიული უკუმუტაცია და ქრომოსომული აბერაცია CHO უჯრედებში) და in vivo (თაგვის ძვლის ტვინის მიკრონუკლეუსები) კვლევებში.
ფერტილობის დარღვევები
ცხოველებში ეტეპლირსენით ფერტილობის კვლევები არ ჩატარებულა. მამრ მაიმუნებში კვირაში ერთხელ 39 კვირის განმავლობაში ეტეპლირსენის (0, 5, 40, ან 320 მგ/კგ) ინტრავენურად შეყვანის შემდეგ ზემოქმედება მამრობითი სქესის რეპროდუქციულ სისტემაზე არ დაფიქსირებულა. მაიმუნებში ეტეპლირსენის პლაზმური ექსპოზიცია (AUC) ყველაზე მაღალი ტესტირებული დოზით გამოყენებისას 20-ჯერ მეტი იყო, ვიდრე ადამიანებში რეკომენდებული დოზის შემთხვევაში (30 მგ/კგ).
კლინიკური კვლევები
EXONDYS 51 შეფასდა სამ კლინიკურ კვლევაში პაციენტებში დადასტურებული DMD გენის მუტაციით, რომელიც მგრძნობიარეა ეგზონ 51-ის გამოტოვების მიმართ.
პირველ კვლევაში პაციენტები რანდომიზებულნი იყვნენ EXONDYS 51-ის (30 მგ/კგ, n=4); EXONDYS 51 (50 მგ/კგ, n=4) ან პლაცებოს (n=4) ყოველკვირეული ინფუზიების მისაღებად 24 კვირის განმავლობაში. პირველად საბოლოო წერტილს წარმოადგენდა დისტროფინის წარმოება; ასევე შეფასდა კლინიკური შედეგის მაჩვენებელი, 6 წუთის განმავლობაში ფეხით სიარულის ტესტი (6MWT). 6MWT განსაზღვრავს მანძილს, რომლის გავლაც შეუძლია პაციენტს მყარ ზედაპირზე 6 წუთის განმავლობაში. პაციენტების საშუალო ასაკი იყო 9.4 წელი, საწყის ეტაპზე ექვსწუთიანი ფეხით სიარულის მანძილი (6MWD) შეადგენდა 363 მეტრს. ეს პაციენტები იღებდნენ კორტიკოსტეროიდების სტაბილურ დოზას სულ მცირე 6 თვის განმავლობაში. მნიშვნელოვანი განსხვავებები 6MWD-ის მაჩვენებლებში პაციენტებს შორის, რომლებიც მკურნალობდნენ EXONDYS 51-ით, და რომლებიც იღებდნენ პლაცებოს არ ფიქსირდებოდა.
თორმეტივე პაციენტმა, რომლებიც მონაწილეობდა პირველ კვლევაში, განაგრძეს მკურნალობა მე-2 ღია კვლევაში კვირაში ერთხელ EXONDYS 51-ის გამოყენებით 4 წლის განმავლობაში. პლაცებოს გამოყენებაზე რანდომიზებული 4 პაციენტი ხელახალი რანდომიზებით 1:1 გადავიდა EXONDYS 51-ის გამოყენებაზე დოზით 30 ან 50 მგ/კგ/კვირაში, შესაბამისად თითოეულ დოზაზე მიმაგრებული იყო 6 პაციენტი. პაციენტები, რომლებიც მონაწილეობდნენ მე-2 კვლევაში, შეადარეს გარე საკონტროლო ჯგუფს. პირველადი კლინიკური ეფექტიანობის განმსაზღვრელი იყო 6MWT ტესტი. მე-2 კვლევაში მონაწილე 11 პაციენტს EXONDYS 51-ით მკურნალობის 180 კვირის შემდეგ ჩაუტარდა კუნთების ბიოფსია, რომელიც შეფასდა ცილა დისტროფინის დონეებზე Sarepta Western blot-ის გამოყენებით. მე-2 კვლევამ ვერ უზრუნველყო EXONDYS 51-ის კლინიკური სარგებელის მტკიცებულება გარე საკონტროლო ჯგუფთან შედარებით. ცილა დისტროფინის საშუალო დონე EXONDYS 51-ით მკურნალობის 180 კვირის შემდეგ შეადგენდა ჯანმრთელი სუბიექტების დისტროფინის დონის 0.93%-ს. პირველ კვლევაში EXONDYS 51-ით მკურნალობამდე დისტროფინის ცილის დონის შესახებ არასაკმარისი ინფორმაციის გამო, შეუძლებელი იყო დისტროფინის წარმოების შეფასება EXONDYS 51-ის საპასუხოდ.
მე-3 ღია კვლევაში 13 პაციენტი მკურნალობდა EXONDYS 51-ით (30 მგ/კგ) კვირაში ერთხელ 48 კვირის განმავლობაში, მათ ჩაუტარდათ კუნთების ბიოფსია საწყის ეტაპზე და მკურნალობის 48 კვირის შემდეგ. პაციენტების საშუალო ასაკი იყო 8.9 წელი და ისინი იღებდნენ კორტიკოსტეროიდების სტაბილურ დოზას სულ მცირე 6 თვის განმავლობაში. დისტროფინის დონე კუნთოვან ქსოვილში შეფასდა Western blotting-ის მეთოდის გამოყენებით.
გაზომვადი შედეგების მქონე 12 პაციენტში, მკურნალობის დაწყებამდე დისტროფინის დონე იყო ჯანმრთელი სუბიექტის დისტროფინის დონის 0.16% ± 0.12% (საშუალო ± სტანდარტული გადახრა) და 0.44% ± 0.43% EXONDYS 51-ით მკურნალობის 48 კვირის შემდეგ (p <0.05).
მედიანური ნამატი 48 კვირის შემდეგ იყო 0.1%.
მე-3 კვლევის პაციენტებში დისტროფინის ინდივიდუალური დონეები ნაჩვენებია ცხრილში 2.
ცხრილი 2. Sarepta Western Blot-ით მიღებული შედეგები: EXONDYS 51-ით მკურნალობა (48 კვირა) მკურნალობამდე საწყის დონესთან შედარებით (ნორმალური დისტროფინის %) (კვლევა 301)
პაციენტის ნომერი
საწყისი დონე
ნორმალური დისტროფინის %
48 კვირა
ნორმალური დისტროფინის %
ცვლილება საწყისი დონიდან
ნორმალური
დისტროფინის %
1
- 13
- 26
- 13
2
- 35
- 36
- 01
3
- 06
- 37
- 31
4
- 04
- 10
- 06
5
- 17
- 02
- 85
6
- 37
- 30
- 0.07
7
- 17
- 42
- 25
8
- 24
- 57
- 33
9
- 11
- 12
- 01
10
- 05
- 47
- 43
11
- 02
- 09
- 07
12
- 18
- 21
- 03
საშუალო მაჩვენებელი
- 16
- 44
- 28; p = 0.008
მიწოდების ფორმა/შენახვა და უტილიზაცია
მიწოდების ფორმა
EXONDYS 51 საინიექციო ხსნარი წარმოდგენილია ერთჯერადი ფლაკონების სახით. ხსნარი არის გამჭვირვალე და უფერო, რომელსაც შეიძლება ჰქონდეს მცირე ოპალესცენცია, იგი კვალის სახით შეიძლება შეიცავდეს მცირე ზომის თეთრ ან მოთეთრო ამორფულ ნაწილაკებს.
ერთჯერადი ფლაკონები, რომლებიც შეიცავს
100 მგ/2 მლ (50 მგ/მლ) ეტეპლირსენს
NDC 60923-363-02
ერთჯერადი ფლაკონები, რომლებიც შეიცავს
500 მგ/10 მლ (50 მგ/მლ) ეტეპლირსენს
NDC 60923-284-10
შენახვა და უტილიზაცია
შეინახეთ EXONDYS 51 2°C-დან 8°C-მდე (36°F-დან 46°F-მდე) ტემპერატურაზე. არ გაიყინოთ. დაიცავით სინათლისგან, გამოყენებამდე შეინახეთ EXONDYS 51 ორიგინალ მუყაოს კოლოფში.
პაციენტის საკონსულტაციო ინფორმაცია
ჰიპერმგრძნობელობის რეაქციები
აცნობეთ პაციენტებს ან/და მომვლელებს, რომ EXONDYS 51-ის გამოყენებისას პაციენტს შეიძლება განუვითარდეს ჰიპერმგრძნობელობის სიმპტომები, მათ შორის ბრონქოსპაზმი, ტკივილი გულმკერდის არეში, ხველა, ტაქიკარდია და ჭინჭრის ციება. საჭიროა მათი ინფორმირება სასწრაფოდ მიმართონ სამედიცინო დახმარებას ჰიპერმგრძნობელობის ნიშნების და სიმპტომების განვითარებისას [იხ. გაფრთხილებები და სიფრთხილის ზომები (5.1)].
გაცემის წესი:
ფარმაცევტული პროდუქტის ჯგუფი II, გაიცემა ფორმა №3 რეცეპტით.
წარმოებულია:
Sarepta Therapeutics, Inc.-ისთვის
კემბრიჯი, MA 02142 აშშ
SAREPTA, SAREPTA THERAPEUTICS, EXONDYS, EXONDYS 51 და EXONDYS 51 ლოგო არის Sarepta Therapeutics, Inc.-ის სავაჭრო ნიშნები, რომლებიც რეგისტრირებულია აშშ-ს საპატენტო და სავაჭრო ნიშნების ოფისში და შეიძლება დარეგისტრირებული იყოს სხვადასხვა იურისდიქციებში.
(eteplirsen) lnjection
წყარო: ფარმაცევტული პროდუქტების სახელმწიფო რეესტრი (ჯანდაცვის სამინისტრო). ინსტრუქცია რეესტრში ატვირთული ოფიციალური დოკუმენტია; ნაწილებად ავტომატურად დავყავით, ტექსტი არ შეგვიცვლია. თუ რამე გაუგებარია, ნახე ორიგინალი ან ჰკითხე ფარმაცევტს.